

研究发现抑癌基因Rb有促癌功能
澳大利亚墨尔本大学Goel等研究发现,CDK4/6抑制激活Rb后,Rb在抑制E2F的同时,还会进入雌激素受体(ER)相关染色质调控网络,通过影响组蛋白去甲基化修饰来促进CCND1等ER靶基因表达,由此产生能部分抵消自身抑癌作用的促增殖力量。抗雌激素治疗可压制这一转录反应,加深细胞周期阻滞。在ESR1突变的内分泌耐药背景下,这套程序持续存在,可能限制CDK4/6抑制的治疗效果。(Nature. 2026年8月11日在线版)
Rb是肿瘤生物学中最经典的抑癌蛋白之一,其核心作用是与E2F转录因子结合,阻止S期基因表达,阻止细胞从G1期进入S期。细胞要分裂,须由CDK4/6把Rb磷酸化,E2F才得以释放。在激素受体阳性(HR+)乳腺癌中,CDK4/6抑制剂(哌柏西利、阿贝西利等)正是通过阻止Rb磷酸化、维持其活性形式,来强制肿瘤细胞停止分裂,这一策略已成为HR+乳腺癌一线治疗的基石。不过,已有研究显示,活化Rb还可与其他转录因子和染色质调控蛋白相互作用。
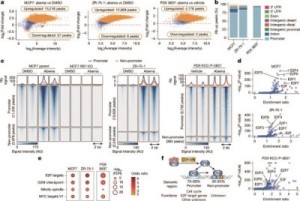
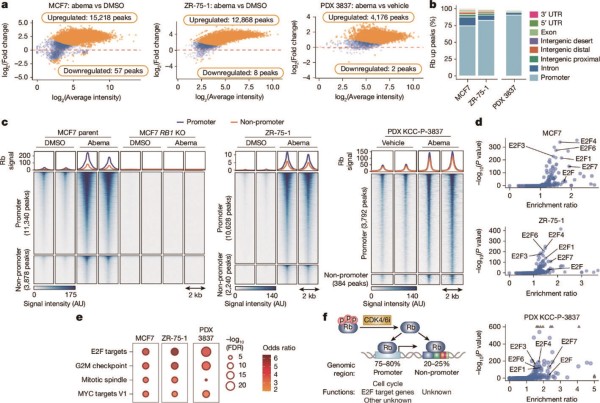
研究者借由CDK4/6抑制剂使Rb维持低磷酸化的活化状态,追踪其在染色质上的分布及转录效应,用更灵敏的CUT&RUN技术重新测绘了Rb的染色质足迹。结果显示,用CDK4/6抑制剂阿贝西利处理后,乳腺癌细胞MCF7的染色质上出现了15 218个Rb结合上升峰,仅有57个下降峰;另一株细胞ZR-75-1则为12 868个和8个。此时Rb的总蛋白量其实是下降的,这说明低磷酸化的Rb被大规模动员到了染色质上。除了经典的E2F抑制之外,Rb竟然出现在ER参与调控的染色质区域,并促进了一批ER靶基因的表达。这些被激活的基因中,就包括CCND1,其编码的Cyclin D1,恰是CDK4/6—Rb通路的上游成员。
体外实验中,CDK4/6抑制后,包括CCND1、TFF1等在内的ER靶基因明显上调;破坏与CCND1或KRT18启动子相连的Rb结合增强子,则会削弱这些基因的诱导表达,支持Rb结合这些调控区域并参与ER靶基因的转录激活。这也在患者肿瘤中得到验证。POP临床试验显示,相较对照组,ER+乳腺癌患者接受两周哌柏西利治疗后,E2F靶基因如预期受到抑制,同时ER调控基因表达增强。
研究发现:乳腺癌细胞中,活化Rb会被招募到ER和组蛋白去甲基化酶KDM5A已经占据的染色质调控区域,并与二者形成核内复合物;KDM5A通常作为转录抑制因子,移除与转录活跃相关的H3K4me3修饰;Rb结合可部分削弱KDM5A的活性,从而在CCND1等ER靶基因处增加H3K4me3水平,开启或增强这些基因的转录。这就形成一个悖论:CDK4/6抑制使Rb重新活化后,Rb却反过来促进CCND1表达,由此形成一股与其经典抑癌作用相反的促增殖力量。这也恰好解释了一个临床现象,CDK4/6抑制剂与抗雌激素药物联用,为何能产生更强的抗肿瘤作用。
在ER+乳腺癌细胞中加入ER降解剂氟维司群后,CDK4/6抑制诱导的ER靶基因表达明显减弱,同时E2F靶基因受到更加充分抑制,细胞增殖也得到更强控制;类似的协同作用在PDX模型中得到验证。敲低CCND1同样能增强E2F抑制,提示Cyclin D1是这股反向促增殖作用的重要组成部分。
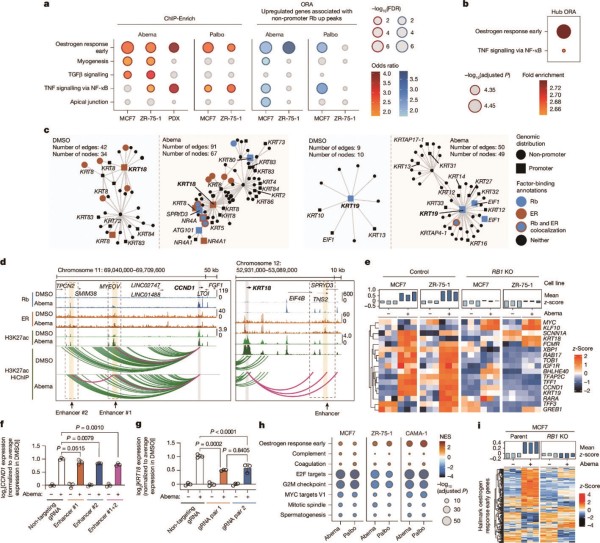
若ER信号难被关闭,如在ESR1突变的内分泌耐药背景下,由Rb驱动的促增殖程序就会持续存在,限制甚至抵消CDK4/6抑制剂的治疗效果。在携带ESR1 Y537S突变的内分泌耐药细胞中,即使去除雌激素模拟芳香化酶抑制治疗,CDK4/6抑制仍会诱导CCND1等ER靶基因表达,使E2F和细胞周期无法得到充分压制;而换用能降解突变ER的选择性ER降解剂后,这一反应被抑制,细胞周期控制随之增强。
该研究将Rb重新定义为双功能转录调节因子,它既能帮助CDK4/6抑制剂“刹车”,也能激活一些程序部分拮抗其自身的抑癌功能,研究为理解CDK4/6抑制剂的药效学特征和耐药机制提供了全新参考。该研究提示我们,其他抑癌因子的调控功能可能也依赖于特定环境,而这些功能可能仅在药物激活后才显现。
(编译 王瑾)